Uma cadeia de frio farmacêutica é um sistema controlado que mantém um medicamento nas condições aprovadas de armazenamento e transporte desde a libertação até à entrega. Começa pelo rótulo ou pela especificação aprovada do produto, e não por uma faixa de temperatura universal.
Por que a cadeia do frio importa
Datas de validade do medicamento e condições de armazenamento rotuladas são suportadas por dados de estabilidade. FDA explica que uma data de validade reflete o período durante o qual um produto é conhecido para manter a resistência, qualidade e pureza quando armazenado de acordo com as suas condições rotuladas. Se o armazenamento ou transporte se afasta dessas condições, a organização precisa de evidência e uma decisão de qualidade autorizada ao invés de um pressuposto de que o produto permanece adequado.
É por isso que o gerenciamento farmacêutico da cadeia de frio é mais amplo do que a refrigeração. É uma cadeia de controles que impede exposição evitável, registra o que aconteceu e dá à unidade de qualidade informações suficientes para liberar, segurar ou investigar um carregamento.
Cinco portões de controle do rótulo à entrega
| Portão de controlo | Provas necessárias | Pergunta sobre a libertação |
|---|---|---|
| 1. Exigência do produto | Condições de armazenagem aprovadas, política de excursões, limites de luz/humidade, se for caso disso | Conhecemos os critérios de aceitação exatos para este produto e mercado? |
| 2. Definição da rota | Duração máxima, perfil ambiente sazonal, hubs, alfândegas, entrega e tempo de contingência | O design cobre a pista real em vez de um horário ideal? |
| 3. Qualificação do sistema | Especificação do pacote, método de condicionamento, perfil de teste representativo, localização dos sensores e resultados de aceitação | O sistema montado tem provas para o desafio definido? |
| 4. Controlo operacional | Instrução de trabalho, treinamento, identidade dos componentes, limites de estadiamento, configuração do logger e controle de mudanças | Os operadores podem reproduzir a configuração qualificada? |
| 5. Recepção e revisão de excursão | Condição de expedição, registro de temperatura, cadeia de custódia e processo de disposição da qualidade | Pode o receptor tomar uma decisão documentada quando os dados caem fora dos limites? |
Porta 1: traduzir o rótulo do produto para um requisito operacional
O primeiro documento deve identificar o medicamento, apresentação, mercado de destino, condição de armazenamento rotulada e qualquer informação de excursão aprovada. Evite transformar gamas familiares como 2°C a 8°C em um padrão para cada medicamento. Alguns produtos requerem manuseamento congelado ou controlado da temperatura ambiente, e requisitos podem diferir por mercado ou estado do produto.
FDAŞs Orientações relativas à data de validade para a distribuição multinacional, a equipe de qualidade responsável também deve identificar as regras locais aplicáveis e as condições de autorização de introdução no mercado.
Portão 2: definir a faixa e seus pontos de falha
Mapa de cada período quando o produto está fora de armazenamento controlado: embalagem, estadiamento, recolha, linha de transporte, aeroportos ou hubs, alfândegas, entrega de última milha e receção. Grave a maior duração credível, não só o tempo de trânsito previsto. Considere extremos sazonais, finais de semana detém, conexões perdidas, perda de energia e recepção tardia.
Os Orientações da UE relativas às boas práticas de distribuição digamos que a seleção de recipientes e embalagens deve considerar os requisitos de armazenamento e transporte do produto, quantidade, temperatura externa expectativa extremos, tempo máximo de transporte incluindo o armazenamento de trânsito e o estado de validação da embalagem ou recipiente. Este é um modelo de controle útil mesmo quando outras regras jurisdicionais se aplicam.
Portão 3: qualificar o sistema completo
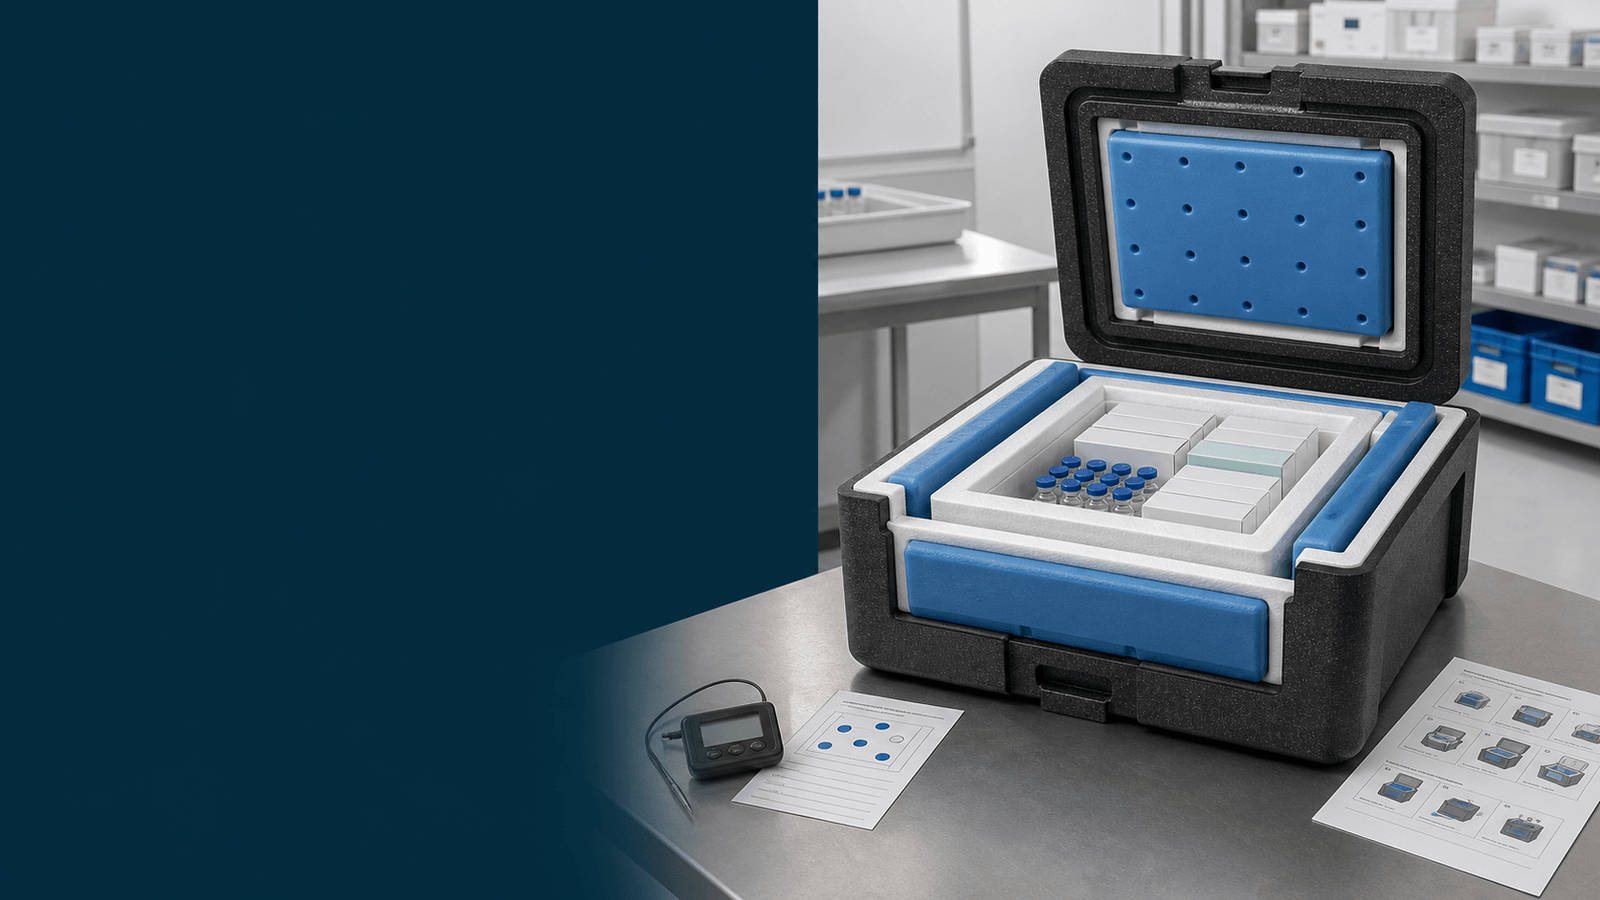
A qualificação deve avaliar o carregador montado ou sistema ativo sob um desafio justificado. As provas precisam identificar o isolamento, refrigerante ou componentes de mudança de fase, arranjo da carga útil, procedimento de condicionamento, fechamento, perfil ambiente, duração dos ensaios, localização dos sensores e critérios de aceitação.
Para sistemas passivos, confirme tanto os riscos quentes como frios. O refrigerante colocado muito perto da carga útil pode criar pontos frios; o refrigerante insuficiente ou incorretamente condicionado pode reduzir a duração. Massa de carga e geometria também afetam o desempenho. Uma mudança em um componente pode exigir revisão porque pode alterar o equilíbrio térmico.
Os Orientação modelo da OMS para produtos farmacêuticos sensíveis ao tempo e à temperatura descreve os principais controles de armazenamento e distribuição, notando que a legislação e regulamentos locais têm prioridade.
Portão 4: tornar o projeto testado reprodutível
Um projeto qualificado só é útil quando as operações podem repeti-lo. A instrução de trabalho deve especificar os números das peças componentes, condicionamento do refrigerante, sequência de carregamento, colocação da barreira, limites de carga útil, ativação e posição do logger, selagem, estadiamento e tempo máximo antes da entrega do portador.
O monitoramento fornece evidências de condições, mas um logger não protege o produto. Defina precisão, estado de calibração, intervalo de amostragem, regras de início e parada, método de download, manuseio de alarmes e retenção de dados. Os recursos de mapa de temperatura da OMS também enfatizam que mapeamento e monitoramento são parte integrante das condições de armazenamento farmacêutico apropriadas.
Portão 5: planejar a decisão de recepção e excursão antes do transporte
O receptor precisa de instruções para inspecionar o carregador, verificar o logger, identificar danos ou atrasos e colocar o produto afetado em suspensão. Uma excursão deve desencadear uma revisão documentada contra a informação de estabilidade aprovada e procedimentos de qualidade. Não use uma regra genérica passe/falha copiada de outro produto, e não trate um pacote com aparência normal como prova de que o medicamento permaneceu dentro das especificações.
Grave a linha do tempo do evento, dados de temperatura reais, identidade da carga útil, desvios de rota e condição de embalagem. O titular da autorização de introdução no mercado, fabricante ou função de qualidade autorizada pode precisar avaliar o produto. Os fornecedores de embalagem podem explicar evidências do sistema, mas não devem tomar a decisão de disposição do medicamento-produto.
Como esta página encaixa conteúdo farmacêutico de Tempk
Esta página define o framework de controle. Para a arquitetura de embalagens e questões de evidência, use o Guia farmacêutico de embalagem de cadeia a frio. Para aplicação e navegação em família de produtos, ver Soluções farmacêuticas de embalagem a frio. Se o requisito aprovado for especificamente de 2°C a 8°C, rever página de empacotamento farmacêutico 2–8°CEstas páginas suportam decisões diferentes e não substituem a qualificação específica do produto ou aprovação de qualidade.
Perguntas a fazer antes de aprovar uma pista
- A especificação atual do produto e o mercado de destino estão definidos?
- O perfil de rota inclui atrasos realistas e entregas?
- O pacote completo foi testado com carga útil representativa e locais de sensores?
- Os operadores podem reproduzir as etapas de condicionamento, carregamento e estadiamento?
- Os dados do logger, recebendo cheques e propriedade da excursão são definidos?
- O componente, a carga útil, a rota ou o portador irão desencadear a revisão?
Comece com evidências, depois selecione componentes
Uma cadeia de frio farmacêutica confiável é construída conectando cinco portões: requisito do produto, rota, qualificação, operações e recibo. Ao solicitar uma revisão da embalagem, fornecer a condição rotulada, carga útil, perfil de pista, duração, plano de monitoramento e evidências de teste disponíveis. Essa informação permite que a discussão da embalagem se concentre em um sistema reprodutível em vez de uma reivindicação não suportada de tempo de espera.